肺泡巨噬细胞(alveolar macrophages,AMs)是肺部最重要的组织驻留巨噬细胞之一。它们既是抵御呼吸道病原体入侵的第一道免疫防线,也是维持肺泡表面活性物质代谢与肺部稳态的关键细胞。目前已鉴定多种细胞因子和转录因子维持AM的发育分化,然而,表观遗传调控在维持肺泡巨噬细胞稳态中的作用机制仍待进一步阐明。
2026年10月19日,清华大学免疫学研究所吴励教授团队在Immunity & Inflammation上发表了题为“Epigenetic regulation of alveolar macrophage homeostasis by histone deacetylase 1 and 2”的研究论文。文章发现HDAC1和HDAC2是调控AM稳态的关键表观遗传调控因子,可共同促进AM的分化及存活,联合敲除HDAC1和HDAC2会导致AM严重缺失,引起肺泡蛋白沉积症样病理改变,并显著增加小鼠对流感病毒感染的易感性。
该研究的主要发现:
1. HDAC1和HDAC2是维持肺泡巨噬细胞稳态的关键表观遗传调控因子
HDAC1和HDAC2属于I类组蛋白去乙酰化酶,二者具有较高的序列相似性,并在多种细胞类型中表现出功能冗余。该研究发现,联合敲除Hdac1和Hdac2导致AM近乎完全缺失(图1),而单独敲除Hdac1或Hdac2对AM的数目无明显影响。进一步利用不同Cre驱动条件性基因敲除系统及竞争性骨髓嵌合实验,研究团队证实,HDAC1和HDAC2对AM的维持具有重要的细胞内在性调控作用。
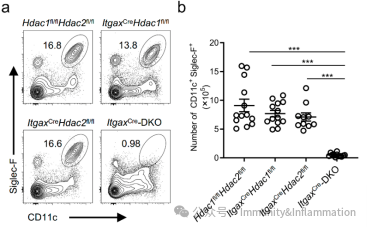
图1 联合敲除HDAC1和HDAC2导致肺泡巨噬细胞严重缺失
2. 敲除HDAC1和HDAC2导致肺泡蛋白沉积症样病变,削弱抗流感病毒能力
AM一方面维持肺泡内环境稳态,另一方面也是呼吸道先天免疫防御的重要组成部分。研究团队进一步发现,HDAC1/2联合缺陷小鼠呈现明显的肺泡蛋白沉积样的特征,表现为支气管肺泡灌洗液中总蛋白水平显著升高,肺组织中表面活性蛋白蓄积。与此同时,与对照小鼠相比,HDAC1/2联合缺陷小鼠对流感病毒的易感性显著增加,感染后出现更严重的体重下降和肺组织损伤,肺内病毒清除受损、病毒滴度升高,且死亡率显著增加(图2)。这表明,HDAC1和HDAC2介导的AM稳态对肺部表面活性物质清除和抗病毒防御发挥重要作用。
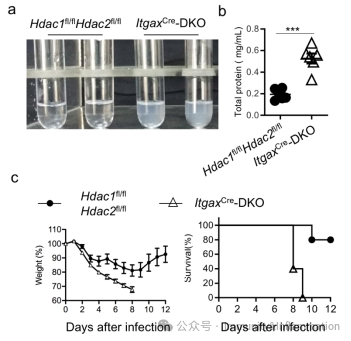
图2 HDAC1/2缺陷引起肺泡蛋白沉积症样病变,并加重流感病毒感染
3. HDAC1/2调控AM的分化及存活
机制研究发现,HDAC1/2通过两方面机制维持AM稳态。一方面,HDAC1/2通过抑制Bim表达,促进AM存活。HDAC1/2缺陷的AM中促凋亡蛋白Bim明显升高,而Bcl-2等抗凋亡蛋白未出现明显变化。HDAC1/2的去乙酰化酶抑制剂FK228同样能够诱导Bim在AM中的表达升高,并促进AM的凋亡,敲低Bim则能够部分改善这一条件下的AM存活(图3)。
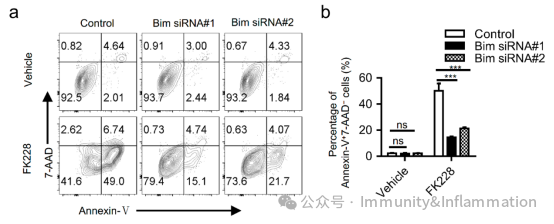
图3 敲低Bim能够显著降低HDAC1/2酶抑制剂导致的AM的凋亡水平
另一方面,HDAC1/2与LSD1相互作用调控AM分化。研究显示,单纯敲低Bim并不能显著恢复HDAC1/2缺陷的造血前体细胞分化为AM的能力,说明HDAC1/2还存在其它的调控机制。进一步研究发现,HDAC1和HDAC2与组蛋白去甲基化酶LSD1(KDM1A)存在明显的蛋白间相互作用,且利用小分子抑制剂抑制LSD1酶活性或利用shRNA敲低Lsd1均能够改善HDAC1/2缺陷条件下AM的分化障碍(图4)。与此同时,LSD1抑制并未显著影响细胞凋亡或Bim表达,提示LSD1主要参与AM的分化调控,而非直接介导上述细胞存活机制。
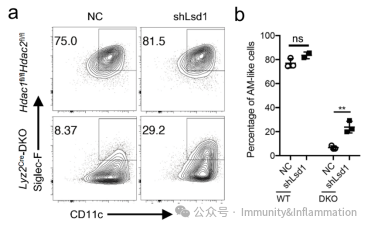
图4 敲低LSD1促进HDAC1/2缺陷的造血前体细胞分化为AM
结语
本研究首次揭示了HDAC1和HDAC2通过调控Bim介导的细胞存活及LSD1参与的AM分化程序来维持AM稳态。HDAC1和HDAC2缺陷可导致小鼠AM减少、肺泡蛋白沉积症样病变及抗病毒防御受损。该研究为AM的表观遗传调控机制提供了新的理论基础,也为理解组织驻留巨噬细胞稳态失衡及相关肺部疾病提供了新的思路。
该项研究主要由已毕业博士生赖文龙,罗茂才完成,吴韬博士及吴励教授为通讯作者,团队的其他成员也参与了研究工作。
该项目获得了国自然卓越研究群体项目及清华-北大联合生命中心的经费支持。原文链接 https://link.springer.com/article/10.1007/s44466-026-00057-x




 科研动态
